監査対応可能なプロセス設計を通じて、凍結保存サービスを規制当局の期待に適合させる
細胞・遺伝子治療プログラムが開発段階から臨床試験、さらには商業化へと進むにつれ、規制当局の要求はますます厳格になっていきます。初期段階の研究では十分であったプロセスであっても、治験薬申請(IND)が提出されたり、臨床試験施設で患者の登録が開始されたり、あるいは検査官からプロセス管理を証明する文書の提出を求められたりすると、はるかに厳しい精査に耐えうるものと期待されます。
多くの先進医療技術において、凍結保存は、採取、製造、保管、輸送、投与を結びつける役割を果たすため、こうした管理措置の中でも最も重要なもののひとつです。文書化、環境モニタリング、または原材料のトレーサビリティに何らかの不備があると、製品の有効性が損なわれていなくても、規制上の問題が生じる可能性があります。
その結果、規制当局は、組織に対し、出発物質の凍結保存活動が科学的に妥当であるだけでなく、完全に管理・文書化され、再現性があることを実証することを求めています。 プロセスの一貫性の証明、完全なトレーサビリティの維持、および裏付けとなる記録を迅速に提示できることは、検査対応において不可欠な要素となっています。また、開発の早い段階からコンプライアンスの観点で凍結保存を検討しているスポンサー組織は、治療法がより大規模な臨床試験や商業規模へと進むにつれて、より有利な立場に立つことができます。
規制当局の期待の高まり
規制当局が凍結保存業務を評価する際、単に細胞の生存率だけを見ているわけではありません。その焦点は、当該組織が、この複雑で広範なプロセス全体を適切に管理できていることを実証できるかどうかにあります。
検査官は、出発物質の凍結保存手順が、各施設間で、また長期にわたり一貫して実施されているという明確な証拠を求めています。また、環境条件が継続的に監視・記録され、いつでも確認できるよう整備されていることを期待しています。さらに、物質の引き継ぎの際に組織がどのように責任の所在を明確にしているか、プロセス全体を通じて患者の身元がどのように保護されているか、そして逸脱が発生した際にどのように調査が行われているかについても検証します。
結局のところ、核心となる問題は、問題が発生したかどうかではなく、組織がリスクを把握しており、統制が有効であり、問題が発生した際に品質システムがそれを検知・管理できることを実証できるかどうかである。
検証済みのワークフローと包括的な文書化によって支えられたプログラムは、監査の際に必要となる記録や証拠を容易に提示できるため、より有利な立場にあります。
なぜ監査対応の準備はプロセス設計から始まるのか
最も効果的なコンプライアンス戦略とは、先を見越した取り組みです。監査の直前に書類を整えることは、「監査への備え」とは言えません。最初から品質を重視したプロセス設計を行うことで、監査に対する安心感が得られます。
凍結保存のワークフローは、監査要件をあらかじめ念頭に置いて策定すべきである。各工程において、管理が適切に行われていることを実証するために必要なデータを生成すると同時に、人為的ミスが発生する可能性を最小限に抑える必要がある。重要なプロセスパラメータは継続的に監視され、異常が明確に把握できる状態で、かつ迅速な確認が可能となるよう記録が維持されなければならない。
このアプローチにより、コンプライアンスは単なる書類作成作業から、業務上の能力へと変革されます。組織が原料の凍結保存ワークフローに品質管理を直接組み込むことで、プロセスの一貫性が向上し、説明責任が確保され、逸脱事案の調査が迅速化され、業務上のリスクが低減されます。そして何よりも重要なのは、臨床および商業的な成長に合わせて拡張可能な枠組みを確立できることです。
トレーサビリティは規制上の必須要件である
細胞療法および遺伝子治療において、トレーサビリティは規制当局が求める要件である。
治療用製品の収集から投与に至るまでの全履歴を再構築できる能力は、管理体制を実証する上で不可欠なものとなっています。規制当局は、製品がどこを経由したかだけでなく、誰が取り扱ったか、どのように識別されたか、そして輸送・保管の全過程において必要な環境条件が維持されていたかについても、治験依頼者が示すことをますます求めています。
この期待は、通常、「保管の連鎖」、「身元の連鎖」、「状態の連鎖」という、相互に関連し合う3つの要素を通じて反映されます。
保管履歴(チェーン・オブ・カストディ)は、製品のライフサイクル全体を通じて、誰が製品を取り扱ったか、いつ所有権が移転したか、そしてどこに所在していたかを記録したものです。記録が不完全な場合、引き継ぎのたびに不確実性が生じる可能性があります。適切に管理された保管履歴の枠組みは、明確な責任の所在を確立し、監査や調査の際に疑問が生じた際、製品の履歴を迅速に再構築することを可能にします。
患者個別化治療においては、トレーサビリティが極めて重要です。組織は、特定の患者から採取された検体が、製造、凍結保存、保管、輸送、投与の全過程を通じて、その患者と関連付けられたままであることを実証できなければなりません。トレーサビリティ管理に不備があると、コンプライアンス上深刻な問題を引き起こす可能性があり、最終的には患者の安全に影響を及ぼす恐れがあります。
最後に、温度、取り扱い条件、保管期間、および温度逸脱の管理は、いずれも「コンディション・チェーン」を構成する要素です。組織は、保管および輸送の全期間を通じて、製品が所定の環境条件の範囲内に維持されていたことを証明しなければなりません。この証拠がなければ、規制当局による審査の際、製品の完全性を立証することが著しく困難になります。
これら3つのチェーンが一体となって、 監査対応可能な凍結保存プログラムの基盤を構成していますの基盤を形成しています。
継続的なモニタリングによりコンプライアンスが強化される
プロセス制御を実証する最も明確な方法の一つは、継続的な監視です。
定期的な点検では、個別のデータポイントしか得られません。一方、継続的なモニタリングにより、保管および輸送の全過程における環境条件の完全な記録が作成されるため、組織はパフォーマンスの「その時点の断片的な状況」に頼るのではなく、継続的な管理体制を実証することが可能になります。
凍結保存された細胞療法においては、この区別が重要となります。製品の品質は、臨床投与のずっと前に生じる条件によって影響を受ける可能性があります。包括的なモニタリングを行うことで、組織は潜在的な問題を早期に検知し、逸脱をより効果的に調査し、製品のライフサイクル全体を通じてより充実した文書化を維持することができます。
また、より積極的な品質戦略の推進にも寄与します。重要な情報がすでに収集・管理されており、いつでも参照できるため、傾向を早期に把握し、是正措置をより迅速に実施でき、検査体制の維持も容易になります。
統合型モニタリングシステムには、データを一元的に集約して統一されたビューとして表示するというさらなる利点があります。品質管理チームは、相互に連携していない複数の情報源から記録を個別に集める必要がなく、日常的なレビュー、調査、および規制当局による査察を支援するために必要な情報に、より効率的にアクセスできるようになります。
グローバルな規制順守の支援
細胞・遺伝子治療プログラムが、単一の地域内だけで実施されることはめったにありません。
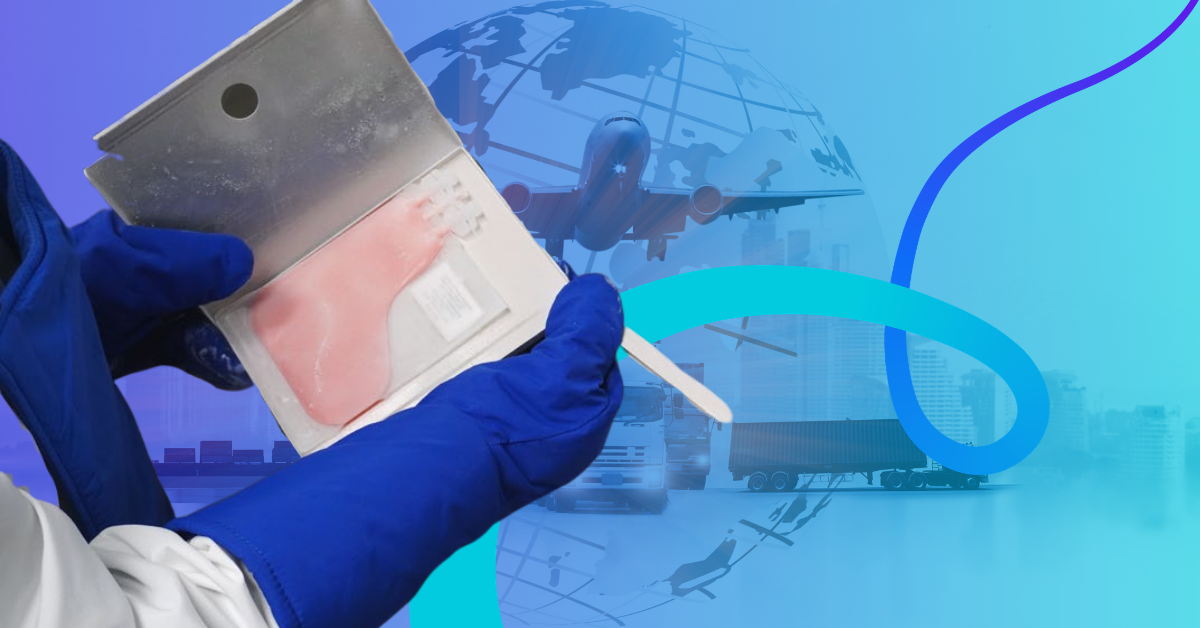
原材料はある地域で採取され、別の地域で製造され、さらに別の場所で保管され、最終的には複数の国々の患者に投与される場合があります。このような複雑さゆえに、標準化され、世界規模で展開可能な品質管理システムの重要性がさらに高まっています。
規制当局によって具体的な要件は異なる場合がありますが、トレーサビリティ、文書化、プロセス管理、品質管理に関する期待事項は、驚くほど一貫しています。組織は、国際的な事業展開、複数拠点での臨床試験、グローバルな物流ネットワーク、多様な規制環境、および部門横断的な品質監視に対応できる、出発物質の凍結保存ワークフローを確立しなければなりません。
こうした場面において、統合ソリューションの価値が特に高まります。
IntegriCell®を用いた監査対応原則の適用
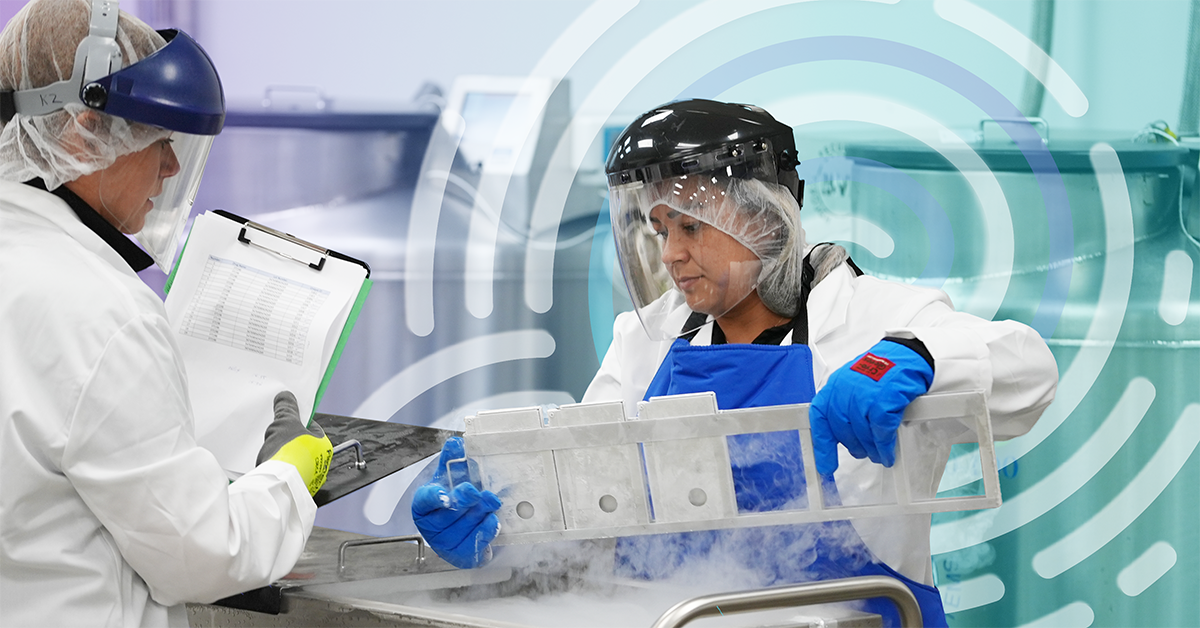
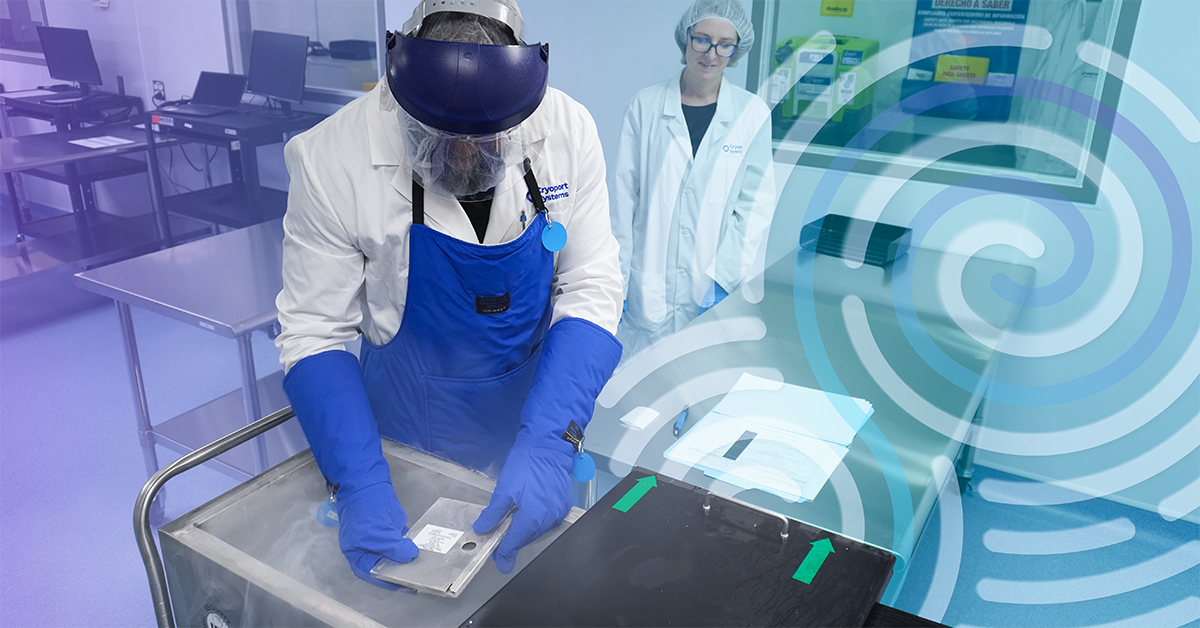
IntegriCell®プラットフォームは、これらすべての要件を念頭に置いて設計されました。このサービスの核となるのは、 自動密閉プロセス(ACP) が中核をなしており、これは白血球分離法による原料の凍結保存ワークフローの標準化、手作業に伴うばらつきの低減、そして一貫性があり再現性のある結果の生成を支援します。ACPは、凍結保存プロセス自体に管理と文書化を組み込むことで、規制当局が監査や検査の際にますます求めるようになっている、検証済みで説明可能なワークフローの確立を組織が実現できるよう支援します。
品質および規制担当のリーダーにとって、標準化された基盤は、プロセス管理を実証し、トレーサビリティを維持すると同時に、規制当局への申請やグローバル展開を支えるために必要な記録を作成するものです。
IntegriCell®は、「品質設計(Quality by Design)」を基盤とした凍結保存戦略を通じて、組織が事業拡大や商業化への期待に応えることを支援します。物流、Chain ofCompliance® や状態監視といったCryoport Systemsの幅広いサプライチェーンソリューションプラットフォームと組み合わせることで、検体採取から患者への投与に至るまで、規制当局からの信頼を裏付けるよう設計された包括的なフレームワークの一部となります。